Essais cliniques : ce que les phases 1, 2 et 3 permettent de conclure
Édition : Pierre
Comprendre ce que les phases 1, 2 et 3 des essais cliniques évaluent, leurs limites et les preuves nécessaires pour parler de bénéfice médical.
Une phase d’essai clinique décrit la question étudiée et la place de l’étude dans le développement d’un traitement. Elle ne constitue pas une note de qualité ni une garantie de succès. Les premiers essais examinent surtout la tolérance, les doses et le comportement du produit dans l’organisme. Les suivants explorent puis confirment ses effets dans une population définie. Pour comprendre une annonce, il faut donc regarder ensemble la phase, les participants, le comparateur, les résultats mesurés et la durée du suivi. Un résultat encourageant ouvre une possibilité ; sa portée dépend du protocole qui l’a produit.
Avant la première administration, une hypothèse à éprouver
La recherche préclinique rassemble les travaux réalisés avant l’étude chez l’être humain : expériences sur des cellules, modèles biologiques et autres évaluations adaptées au produit. Elle permet d’étudier un mécanisme et de rechercher des risques. Elle ne transforme pas ces observations en bénéfice clinique. La FDA explique cette distinction dans sa présentation du développement clinique : comprendre certaines propriétés avant l’essai ne remplace pas l’observation de la façon dont un médicament interagit avec le corps humain.
Ce passage change la nature de la question. Une molécule peut agir sur une cible dans un système expérimental sans atteindre cette cible dans les mêmes conditions chez une personne. Il faut notamment comprendre son administration, son devenir dans l’organisme et les effets indésirables observés. La présence d’un mécanisme plausible justifie une investigation ; elle ne permet pas d’annoncer que le traitement fonctionnera.
L’essai s’appuie sur un protocole : un document qui précise ce que les chercheurs veulent apprendre et comment ils vont le mesurer. Les National Institutes of Health, ou NIH, décrivent notamment les objectifs, les conditions de participation, les procédures, la durée et les informations recueillies. Ce document est essentiel pour relier une annonce à la question réellement posée.
Phase 1 : savoir ce que l’on peut étudier ensuite
La première phase cherche principalement à caractériser la sécurité et la tolérance, à explorer les doses et à comprendre le comportement du produit. Elle peut concerner des volontaires sains ou des personnes atteintes de la maladie, selon le contexte. La FDA cite notamment le cas de traitements anticancéreux étudiés chez des patients. Écrire que toute phase 1 se déroule chez des volontaires sains serait donc incorrect.
Un effet biologique peut déjà être observé. Il peut aider à choisir une dose ou à décider de poursuivre. Mais un groupe limité, un suivi encore court et un protocole conçu d’abord pour la tolérance ne permettent généralement pas de répondre à toutes les questions d’efficacité. Le fait qu’une équipe rapporte un signal favorable ne change pas rétroactivement l’objectif principal de l’étude.
Il faut aussi lire précisément l’expression « bien toléré ». Elle résume des observations dans les conditions étudiées, avec les participants effectivement inclus et la durée disponible. Elle ne signifie ni absence de tout effet indésirable, ni sécurité établie pour toutes les personnes susceptibles de recevoir le produit. Une annonce de phase 1 devient plus informative lorsqu’elle explique quels événements ont été recherchés, quelles doses ont été évaluées et quelles incertitudes persistent.
Ce qui compte : la question n’est pas seulement de savoir si l’étude s’est terminée. Il faut comprendre ce qu’elle a permis de choisir pour la suite : une dose, un schéma d’administration, une population ou une méthode de surveillance. Une décision de poursuivre peut être raisonnable tout en laissant le bénéfice thérapeutique à démontrer.
Phase 2 : préciser l’effet et préparer une comparaison convaincante
Les études de phase 2 explorent l’efficacité dans la maladie visée et continuent à documenter la sécurité. Elles contribuent à préciser la dose, les critères de mesure et le protocole des études suivantes. Les présentations de la FDA et des NIH donnent des repères de taille, mais ces fourchettes pédagogiques ne sont pas des frontières universelles : le nombre de participants dépend de la maladie, du produit et de la question scientifique.
Le lecteur doit chercher ce qui a été comparé. Une évolution après traitement ne suffit pas toujours à établir ce qui serait arrivé sans lui. Selon l’étude, la comparaison peut porter sur un placebo, une prise en charge habituelle, un autre traitement ou différentes doses. Les autres soins reçus et les critères d’inclusion font partie de l’interprétation. « Amélioration observée » et « amélioration attribuable au traitement » ne sont pas des formulations équivalentes.
Une phase 2 peut aussi faire émerger plusieurs pistes. Si le résultat favorable concerne un sous-groupe ou un critère supplémentaire, il faut distinguer ce qui était prévu de ce qui a été exploré après observation. Une hypothèse nouvelle est utile, mais elle mérite une confirmation adaptée. Cette lecture évite de retenir uniquement l’indicateur le plus spectaculaire parmi de nombreuses mesures.
L’étape suivante ne consiste donc pas simplement à reproduire la même étude avec davantage de personnes. Il peut être nécessaire de revoir la population, de choisir un comparateur pertinent ou de préciser le moment de mesure. L’accumulation de participants ne corrige pas une question mal définie. Le progrès réside dans une expérience capable de départager des explications concurrentes.
Phase 3 : confirmer un bénéfice dans un périmètre précis
Les essais de phase 3 cherchent à confirmer l’efficacité et à mieux caractériser les effets indésirables dans une population définie. Les NIH soulignent également la comparaison avec les traitements usuels ou similaires. Une étude plus large et plus longue peut faire apparaître des événements qui n’étaient pas visibles auparavant. Cela ne signifie pas qu’elle détectera tous les risques rares ou tardifs.
La randomisation attribue les traitements par le hasard selon une procédure prévue. Elle cherche à limiter les biais de répartition entre les groupes. L’aveugle, lorsqu’il est possible, réduit l’influence de la connaissance du traitement sur les comportements et l’évaluation. Ces méthodes répondent à des difficultés différentes. Une étude randomisée n’est pas nécessairement menée en double aveugle ; les mots doivent rester attachés au protocole réel.
Le résultat principal doit ensuite être lu avec son ampleur et son incertitude. Une différence statistique et une amélioration importante pour la vie quotidienne ne sont pas automatiquement la même chose. Le lecteur peut chercher ce qui change concrètement : symptômes, fonctionnement, événements de santé ou autre critère annoncé. Si le résultat porte sur un marqueur biologique, son lien avec le bénéfice clinique doit être expliqué séparément.
Un essai positif ne signifie pas que toutes les personnes bénéficieront du traitement. Il décrit un résultat dans les groupes étudiés. Les critères d’exclusion peuvent limiter la portée pour des patients plus âgés, atteints d’autres maladies ou recevant d’autres médicaments. Cette limite ne rend pas l’étude inutile ; elle précise les situations pour lesquelles des informations supplémentaires seront nécessaires.
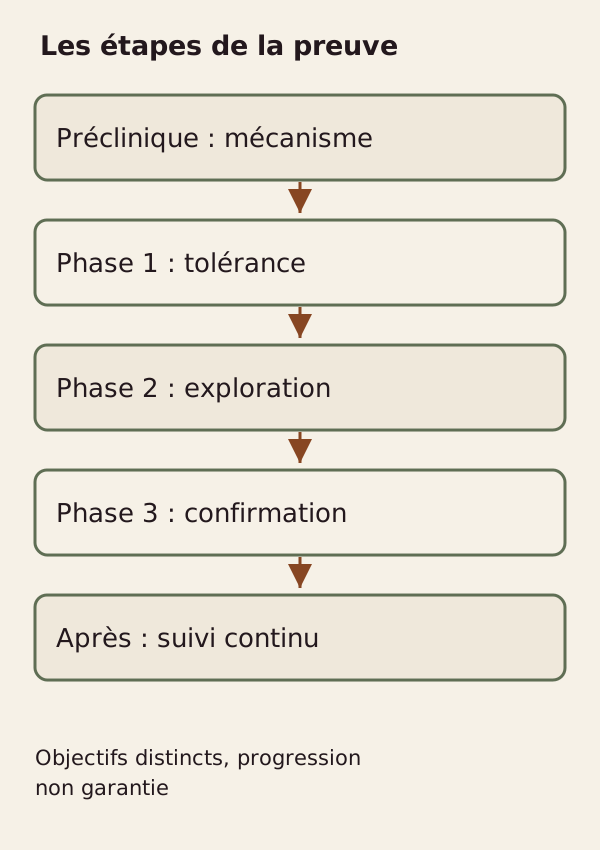
Le schéma décrit une progression de questions, pas un calendrier obligatoire ni une succession garantie. Certaines recherches combinent des phases ; la documentation du protocole prime sur une représentation simplifiée.
Une grille pour relire une annonce
| Question | Élément à retrouver | Conclusion à éviter |
|---|---|---|
| Quelle phase ? | Objectif principal du protocole | La phase serait une note de qualité |
| Chez qui ? | Inclusion, exclusion et participants analysés | Le résultat vaudrait pour tous |
| Comparé à quoi ? | Groupe témoin et autres soins | Toute amélioration serait causée par le produit |
| Sur quel résultat ? | Critère principal et moment de mesure | Un marqueur prouverait toujours un bénéfice |
| Pendant combien de temps ? | Durée réelle du suivi | Aucun risque tardif ne serait possible |
Cette grille constitue une aide de lecture documentaire, pas un outil de décision thérapeutique. Elle synthétise les questions de protocole présentées par la FDA et les NIH. Pour l’utiliser, mieux vaut reprendre les formulations exactes du registre ou de la publication avant de les simplifier. Un champ absent doit rester absent ; il ne faut pas lui attribuer une valeur supposée.
Imaginons, à titre purement illustratif, une annonce qui insiste sur une baisse d’un signal biologique dans un petit groupe. Avant d’écrire que le traitement améliore la santé, on vérifierait si cette baisse était l’objectif principal, si un groupe de comparaison existait et si une amélioration clinique a été mesurée. Cet exemple n’est ni un essai réel ni un résultat chiffré : il montre la différence entre une observation et l’interprétation qu’on lui ajoute.
La même lecture s’applique à une annonce négative. Ne pas atteindre un critère principal ne permet pas de conclure que le mécanisme n’existe jamais ou que le produit ne possède aucun effet. Cela indique d’abord que l’étude n’a pas établi le résultat attendu dans ses conditions. Une explication plus large exige des analyses appropriées, sans sélectionner après coup seulement les données favorables.
Ce qui reste à démontrer après un résultat positif
La publication d’un résultat, l’évaluation réglementaire et l’usage médical sont des étapes distinctes. Un communiqué peut précéder une analyse détaillée ; une étude terminée peut ne pas encore avoir livré ses résultats complets. Les NIH rappellent que les données sont examinées après l’essai pour en apprécier la signification et déterminer les recherches supplémentaires nécessaires. L’existence d’un essai ne suffit donc pas à connaître son verdict.
Après une autorisation, le suivi continue. Les études dites de phase 4 et la surveillance après commercialisation apportent des informations dans des usages plus étendus. De nouvelles questions peuvent concerner des effets indésirables, certaines populations ou les conditions concrètes d’utilisation. L’autorisation est une décision fondée sur un ensemble de preuves ; elle n’arrête pas l’acquisition de connaissances.
Pour un lecteur non spécialiste, l’habitude la plus utile est de reformuler la conclusion à la même échelle que l’expérience : quel produit, dans quelle population, comparé à quelle option, sur quel résultat et pendant quelle période. Cette phrase peut être moins spectaculaire qu’un titre de communiqué. Elle est beaucoup plus solide pour comprendre ce qui vient réellement d’être appris.
Distinguer les documents qui parlent de l’essai
Le registre, le protocole, le communiqué et l’article scientifique n’ont pas la même fonction. Le registre aide à identifier la recherche et ses objectifs déclarés. Le protocole précise la méthode prévue. Le communiqué résume une annonce pour un public large. La publication expose les résultats et leur analyse avec un niveau de détail généralement supérieur. Leur concordance mérite d’être examinée plutôt que supposée.
Une annonce peut ainsi être exacte mais incomplète. Elle peut mettre en avant un critère favorable sans décrire les autres résultats, ou rapporter une analyse intermédiaire avant la fin du suivi. Le lecteur devrait chercher la nature du document et la date des données. La date de publication du communiqué n’est pas nécessairement celle de la fin de l’observation.
Cette distinction protège aussi contre un jugement trop rapide sur la recherche. Une information absente d’un résumé peut être présente dans le rapport détaillé. Avant de conclure à une omission scientifique, il faut consulter le bon document. Si celui-ci n’est pas disponible, la limite porte d’abord sur ce qui est vérifiable publiquement à cet instant.
Sources et périmètre
Sources institutionnelles lues le 19 octobre 2026 : FDA, Step 3: Clinical Research ; NIH, The Basics. Leurs procédures administratives américaines ne sont pas présentées ici comme celles de la France. Ce dossier explique la lecture scientifique des phases, sans recommandation individuelle de participation ou de traitement.