Comment lire le registre public d’un essai clinique
Édition : Sophie
Lire un registre d’essai clinique : identité, population, critères et résultats, avec un exemple public CTIS annoté et ses limites documentaires.
Un registre d’essais cliniques permet de retrouver la question étudiée derrière une annonce : qui organise la recherche, quel traitement est évalué, chez quels participants et avec quels résultats attendus. Il ne suffit pas qu’un essai y figure pour que son traitement soit efficace. Dans le portail européen CTIS, les informations de protocole, les documents, les lieux et les décisions doivent être lus séparément. La méthode présentée ici suit les champs décrits par l’Agence européenne des médicaments. Elle explique comment constituer une fiche de lecture vérifiable, sans interpréter une autorisation administrative comme un résultat médical.
Commencer par le bon périmètre
CTIS signifie Clinical Trials Information System, le système européen d’information sur les essais cliniques. Son portail public donne accès à des informations relatives aux essais dans l’Union européenne et l’Espace économique européen. Il ne constitue pas un inventaire de toutes les recherches médicales mondiales. Son périmètre doit être vérifié avant de conclure qu’une étude n’existe pas parce qu’une recherche n’a rien trouvé.
Le guide officiel des informations détaillées de CTIS, daté du 27 janvier 2025, précise que les essais enregistrés concernent les médicaments. Les essais sur les dispositifs médicaux et les recherches observationnelles ne relèvent pas de ce périmètre. Une étude sur un logiciel médical peut donc demander un autre registre. Le type de recherche compte autant que le pays.
L’ANSM recense également des répertoires spécialisés, notamment pour certains domaines thérapeutiques. Cette page aide à orienter une recherche documentaire ; elle ne permet pas d’affirmer que tous les registres proposent exactement les mêmes informations. Les essais historiques et ceux transférés entre cadres réglementaires nécessitent aussi une attention particulière à leur identifiant et à la base consultée.
Retrouver l’identité de l’étude avant son résultat
Un même programme de développement peut comporter plusieurs essais, dans plusieurs populations ou à différentes étapes. Le nom commercial d’un produit ne suffit donc pas à identifier l’étude décrite dans un communiqué. Il vaut mieux recueillir le code de protocole, un numéro d’enregistrement, l’acronyme éventuel et le nom du promoteur. Ces éléments permettent de vérifier qu’on compare bien les mêmes documents.
Le guide EMA distingue le titre complet, souvent technique, du titre public rédigé dans une langue plus accessible. Il décrit aussi des identifiants supplémentaires, comme un numéro ClinicalTrials.gov ou ISRCTN lorsqu’ils sont renseignés. Ces correspondances sont utiles pour retrouver des documents associés. Elles ne doivent pas être créées par ressemblance entre deux titres : un rapprochement demande un identifiant ou une référence explicite.
Le promoteur est l’entité qui porte l’organisation de l’essai. Les lieux de recherche et les contacts figurent dans une section distincte des informations détaillées. Une lecture rapide qui ne voit pas le nom dans le premier tableau ne doit pas conclure à son absence. La bonne démarche consiste à parcourir les sections prévues puis à noter ce qui est effectivement disponible.
Pour conserver une trace, créer une fiche avec l’URL consultée, la date, le titre exact et les identifiants affichés est plus robuste qu’une capture isolée. Si le dossier évolue, cette trace indique à quelle version de l’information se rapportait l’analyse. Elle permet également à un autre lecteur de répéter la recherche sans devoir deviner les mots employés.
Lire la population avec les exclusions
La rubrique consacrée aux participants décrit notamment les classes d’âge et le type de personnes étudiées. Les critères d’inclusion précisent les conditions nécessaires pour participer ; les exclusions indiquent les situations qui écartent une personne de l’étude. Le guide EMA présente ces champs séparément. Les deux doivent être lus ensemble pour comprendre la population réellement visée.
Une annonce peut parler d’une maladie de façon générale alors que l’étude porte sur un stade précis, une forme particulière ou des participants ayant déjà reçu certains traitements. Le registre permet de retrouver cette restriction. Elle délimite les conclusions possibles : le résultat d’un groupe sélectionné ne s’étend pas automatiquement à toutes les personnes portant le même diagnostic.
Cette lecture documentaire ne permet toutefois pas de décider soi-même d’une éligibilité. Les critères peuvent comporter des définitions médicales, des examens et des évaluations qui relèvent de l’équipe de recherche. Pour le lecteur, l’objectif est de comprendre le périmètre scientifique, pas de transformer une page web en procédure d’admission ou en conseil de traitement.
On peut reformuler les critères avec prudence dans une phrase de travail : « l’étude s’intéresse à telle population, dans telles conditions ». Chaque précision doit pouvoir être reliée à un champ visible. Si une information essentielle n’apparaît pas, la fiche doit porter la mention « non retrouvée dans les éléments consultés », sans imaginer une condition standard.
Séparer objectif, critère et méthode
L’objectif principal exprime ce que les chercheurs cherchent à établir. Le critère principal correspond au résultat qu’ils ont prévu de mesurer pour répondre à cette question. Les objectifs et critères secondaires apportent d’autres informations. Le guide EMA distingue ces catégories ; cette distinction aide à éviter qu’un résultat secondaire favorable devienne, dans un résumé, la conclusion principale de l’essai.
Le plan de l’étude précise ensuite comment les groupes et les traitements sont organisés. Il peut mentionner randomisation, aveugle et comparaison. La lecture doit conserver les termes exacts avant de les expliquer. Une présence du mot « comparateur » ne dit pas, à elle seule, si la comparaison est pertinente pour toute décision médicale ou si les deux groupes sont directement comparables.
Dans les informations sur les produits, CTIS distingue plusieurs rôles : produit étudié, comparateur, placebo et produit auxiliaire. Cette dernière catégorie est particulièrement utile à comprendre. Un médicament mentionné dans le dossier n’est pas forcément celui dont l’efficacité constitue la question centrale. Il peut accompagner les procédures ou la prise en charge de l’étude.
Il faut enfin relever le moment de mesure lorsqu’il est disponible. Un résultat évalué à une échéance précise ne répond pas automatiquement à une question sur un bénéfice durable. La population, le résultat mesuré et la temporalité forment une seule unité d’interprétation. Les séparer produit facilement une conclusion plus large que le protocole.
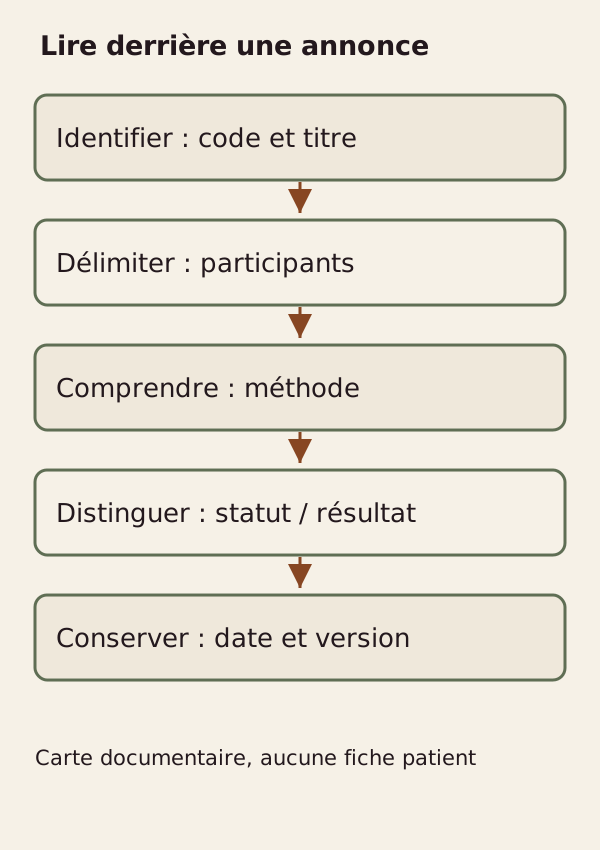
Le schéma réorganise les catégories du guide EMA pour faciliter la lecture. Il ne reproduit pas l’interface du portail et ne constitue pas la capture d’un essai réel.
Une fiche à remplir sans compléter les blancs
| Élément | À consigner | Point de vigilance |
|---|---|---|
| Identité | Titre, code, autres numéros | Ne pas fusionner deux essais voisins |
| Participants | Inclusion et exclusion | Ne pas généraliser à toute la maladie |
| Question | Objectif et critère principaux | Ne pas privilégier seulement le résultat favorable |
| Produits | Rôle de chaque produit | Ne pas confondre traitement étudié et auxiliaire |
| Documents | Version et date visibles | Ne pas présenter une ancienne version comme actuelle |
| État | Statut par pays si disponible | Ne pas confondre fin administrative et efficacité |
La grille est une proposition originale de lecture, construite à partir des catégories du guide officiel. Elle doit rester courte au premier passage. On peut ensuite ajouter les informations nécessaires pour une question particulière, sans tenter de recopier l’intégralité du dossier. Son intérêt est de faire apparaître les éléments manquants aussi clairement que les éléments présents.
Le guide EMA prévient que certains champs vides ou non affichables ne sont pas présentés du tout. Une absence visuelle ne permet donc pas de choisir entre « aucune donnée », « non applicable » et « information non publiée ». Ces situations ont des significations différentes. L’analyse honnête conserve cette ambiguïté jusqu’à ce qu’une autre pièce du dossier la résolve.
Il est aussi possible que des traductions ne reflètent pas la dernière version autorisée dans un autre pays lorsque l’essai s’est terminé dans certains pays mais se poursuit ailleurs. Le guide signale cette limite. En cas d’écart, il faut comparer les dates et les documents correspondants, puis décrire le désaccord plutôt que choisir silencieusement la formulation la plus commode.
Du protocole aux résultats, un second travail
Le registre décrit ce qui est prévu et ce qui a été déclaré. Pour commenter une efficacité, il faut retrouver les résultats pertinents et vérifier leur correspondance avec le protocole. Une décision d’autorisation de l’essai signifie que la recherche peut se dérouler dans le cadre concerné ; elle ne signifie pas que le produit a démontré son bénéfice. Un statut « terminé » ne remplace pas non plus l’analyse des données.
Lorsque des résultats sont disponibles, comparer les participants prévus et analysés, les critères annoncés et rapportés, ainsi que les échéances, aide à préciser la portée de la conclusion. Un changement de protocole peut être justifié ; il doit être examiné dans son contexte et sa chronologie. La simple présence d’une modification ne permet ni de condamner l’étude ni de l’ignorer.
Le guide explique comment télécharger les détails et documents disponibles. Un fichier téléchargé conserve une observation datée, mais ne se met pas à jour seul. Pour une publication ultérieure, la vérification doit être répétée sur le portail. Le nom local du fichier devrait permettre de distinguer l’identifiant de l’essai, la date de consultation et le type de document.
Ce qui reste à démontrer : un dossier public complet peut éclairer la méthode sans suffire à établir la qualité de l’analyse statistique ou le bénéfice clinique. Cette étape requiert une lecture scientifique des résultats, et parfois une expertise spécialisée. La transparence documentaire permet de poser de meilleures questions ; elle ne remplace pas leur réponse.
Utiliser le registre pour vérifier une annonce
Une bonne vérification commence avec une affirmation précise, par exemple la population concernée ou le critère présenté comme principal. On retrouve ensuite l’essai par son identifiant, on consulte la rubrique correspondante et on note la concordance ou l’écart. Cette procédure est plus fiable qu’une exploration sans question, où une grande quantité d’informations finit par masquer le point à contrôler.
Le parcours ci-dessous a été effectué sur un enregistrement public le 19 octobre 2026. Il sert à illustrer la lecture des rubriques, sans sélectionner un essai pour un patient ni évaluer un traitement. Les informations peuvent évoluer ; leur date de consultation accompagne donc chaque constat.
Au terme de la lecture, une conclusion utile tient dans quelques éléments vérifiables : identité certaine de l’étude, question précise, population délimitée, documents consultés et informations manquantes. On peut alors distinguer ce qui relève du protocole, de l’administration et des résultats. Cette séparation protège le lecteur des raccourcis sans lui demander de devenir spécialiste de tous les domaines médicaux.
Un exemple réellement parcouru : PANAIRAMA
Dans le portail public, une recherche du terme « asthma », puis l’ouverture de la fiche 2023-509125-41-00, a permis de lire les onglets Summary, Full trial information, Trial Documents et Trial results. Le code de protocole affiché est KN-002/2/001 et l’acronyme PANAIRAMA apparaît dans le titre. Ce rapprochement repose sur une même fiche, pas sur une similitude de noms entre deux sites.
Le résumé indique Kinaset Therapeutics Inc. comme promoteur et présente une étude exploratoire de phase II concernant l’asthme sévère. Les classes d’âge du résumé regroupent les adultes de 18 à 64 ans et les personnes de 65 ans ou plus. Pourtant, le critère d’inclusion détaillé précise une limite de 18 à 75 ans inclus au moment du consentement. L’exemple montre pourquoi une classe d’âge générale ne doit pas être transformée en critère complet d’admission. D’autres conditions existent ; cette lecture n’est pas une appréciation d’éligibilité individuelle.
La section des critères principaux prévoit une variation du FEV1, exprimé en litres, entre la valeur initiale et la semaine 12, avant la prise et avant bronchodilatateur. Il s’agit ici du libellé d’une mesure prévue. La fiche ne fournit pas, dans cette rubrique, une amélioration observée. La liste distincte des critères secondaires comporte notamment le recueil d’événements indésirables. Compter les rubriques ou lire le mot « efficacité » dans l’objectif ne dit donc pas si l’essai a atteint son but.
Dans le résumé consulté, l’Allemagne porte le statut « Authorised, recruitment pending », avec une décision et une dernière mise à jour datées du 14 août 2026. Le calendrier affiche aussi un début de recrutement estimé au 1er août 2026. Ces champs ne décrivent pas le même fait : une estimation ne prouve pas le démarrage effectif. Il faut conserver l’écart visible plutôt que réécrire le statut à partir du calendrier.
L’onglet Trial Documents liste un protocole public en anglais et plusieurs synopsis dans différentes langues. La liste permet d’identifier des pièces, mais leurs PDF n’ont pas été lus pour cet exemple et l’historique complet des versions n’a pas été comparé. Aucune conclusion sur une modification de protocole n’en est tirée. Enfin, l’onglet Trial results indique qu’aucun résumé destiné au public, résumé de résultats ou rapport d’étude clinique n’y est disponible lors de la consultation. Cela décrit cet onglet à cette date, pas une recherche exhaustive de toutes les publications possibles.
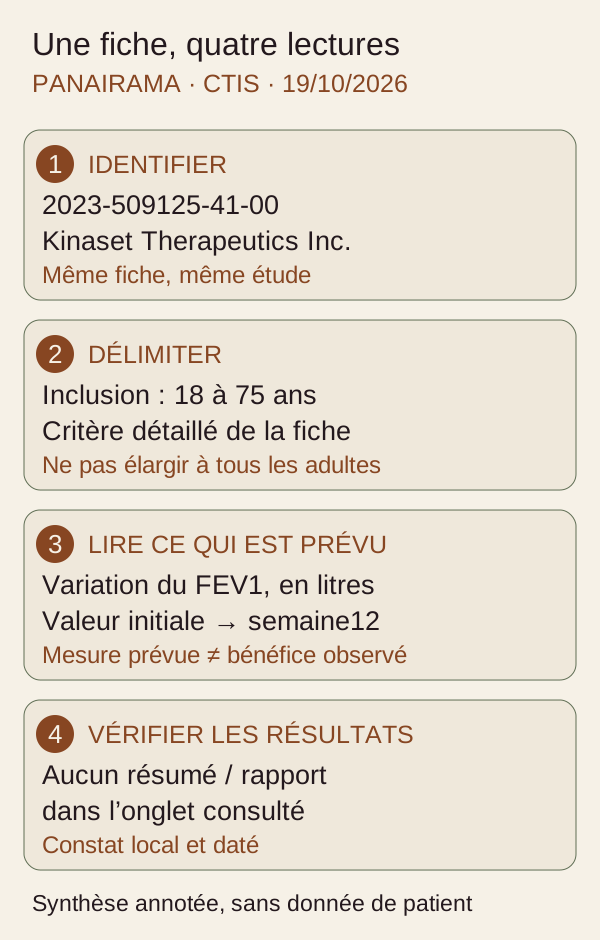
Fiche originale annotée à partir des rubriques publiques lues le 19 octobre 2026, sans reproduire l’interface ni utiliser de données de patients. L’identifiant relie les constats ; l’âge détaillé précise la population ; la mesure prévue ne prouve pas un bénéfice ; l’absence constatée reste limitée à l’onglet des résultats.
Sources et périmètre
Documentation lue le 19 octobre 2026 : portail public CTIS, guide EMA du 27 janvier 2025, répertoires ANSM et rubriques de la fiche PANAIRAMA 2023-509125-41-00. Guide documentaire destiné à comprendre les rubriques du registre et leurs limites, sans sélectionner un essai ni orienter la prise en charge d’un patient.