CRISPR : modifier un gène ne suffit pas à produire un traitement
Édition : Célia
Comprendre les étapes entre une modification génétique par CRISPR et un traitement : délivrance, effets indésirables et preuves cliniques.
CRISPR permet de cibler une région de l’ADN pour en modifier la séquence ou le fonctionnement, selon le système utilisé. Cette capacité ne suffit pas à fabriquer un traitement. Il faut encore atteindre les bonnes cellules, obtenir une modification utile, maîtriser les effets non souhaités et démontrer un bénéfice acceptable pour les personnes concernées. Entre un résultat en laboratoire et une utilisation médicale, plusieurs preuves distinctes sont nécessaires. Comprendre ces étapes permet de lire une annonce d’édition génomique sans confondre précision moléculaire, qualité de fabrication et efficacité clinique.
Un outil de ciblage, pas une opération magique
L’ADN porte des informations utilisées par les cellules. Un gène n’est cependant pas un bouton isolé dont le changement produirait toujours un effet unique. L’activité biologique dépend aussi de la régulation, du type de cellule et de son environnement. Modifier une séquence permet d’étudier une fonction ou de chercher à changer un mécanisme ; la conséquence doit être observée dans le contexte pertinent.
Dans son explication de CRISPR-Cas9, le National Human Genome Research Institute décrit un ARN guide qui oriente l’enzyme Cas9 vers une séquence ciblée. L’enzyme coupe alors l’ADN. La cellule mobilise ses mécanismes de réparation, que les chercheurs cherchent à utiliser pour obtenir la modification souhaitée. Cette description porte sur un mécanisme particulier, pas sur toutes les variantes d’édition.
L’analogie des ciseaux aide à comprendre la coupure, mais elle masque une difficulté : le résultat n’est pas simplement une opération manuelle sur une phrase parfaitement accessible. Le système doit fonctionner dans une cellule vivante et la réparation peut produire différentes issues. La recommandation FDA sur les produits d’édition génomique, publiée en janvier 2024, distingue d’ailleurs les approches dépendantes d’une nucléase et celles qui modifient la séquence sans la couper de la même façon.
Choisir ce que la modification doit accomplir
Avant de discuter du rendement d’une technique, il faut définir l’effet recherché. Le projet peut viser l’inactivation d’un gène, la restauration d’une fonction ou l’introduction d’une modification. Ces objectifs ne sont pas interchangeables. Une mesure montrant qu’une région de l’ADN a changé ne suffit pas à prouver que la fonction biologique attendue a été obtenue.
La FDA souligne que le type et le degré de modification nécessaires dépendent de l’indication et de la population visée. Certaines stratégies doivent agir sur une proportion suffisante de cellules pour avoir une chance de produire un effet thérapeutique. Le seuil utile ne peut pas être choisi parce qu’un chiffre paraît élevé. Il demande une justification liée à la maladie et au mécanisme étudié.
Une annonce qui donne un pourcentage d’édition devrait donc préciser ce qui a été compté : cellules, séquences, prélèvements ou autre unité. Il faut également savoir à quel moment et dans quel tissu la mesure a été réalisée. Sans ce contexte, comparer deux pourcentages peut être trompeur. Le résultat analytique et le résultat biologique ne décrivent pas nécessairement la même réalité.
Cette différence explique pourquoi une expérience de laboratoire peut être convaincante pour une question étroite sans constituer un traitement. Elle peut montrer que le système reconnaît une cible, tout en laissant ouvertes les questions de distribution dans l’organisme, de durée de l’effet ou de conséquences cliniques. Chaque étape doit garder sa propre conclusion.
Atteindre les cellules : le problème de la livraison
La stratégie dite ex vivo consiste à modifier des cellules hors du corps avant de les administrer. La stratégie in vivo consiste à apporter les composants d’édition directement à la personne afin qu’ils agissent dans l’organisme. La FDA expose ces deux approches et demande de considérer leurs avantages et limites selon le produit. Il n’existe pas de choix universellement supérieur.
Avec une approche ex vivo, la manipulation hors du corps permet des contrôles sur le produit cellulaire. Elle impose aussi de considérer la collecte, la transformation, la conservation et l’administration des cellules. Avec une approche in vivo, l’enjeu central comprend l’acheminement vers les tissus et cellules visés. Dans les deux cas, une stratégie moléculaire doit devenir un produit fabriqué et administrable.
Le système de transport a ses propres contraintes : quantité de matériel qu’il peut contenir, efficacité d’entrée dans les cellules, spécificité et durée de présence des composants. La FDA souligne qu’une activité prolongée de l’éditeur peut accroître certains risques de modifications non souhaitées. Le but n’est donc pas simplement de maximiser la durée de présence, mais de l’adapter à la modification recherchée.
Un lecteur peut ainsi examiner séparément trois propositions : le dispositif atteint la cellule, il modifie la cible et cette modification produit l’effet attendu. Une preuve de la première ne démontre pas automatiquement les deux autres. Présenter cette chaîne explicitement est souvent plus instructif qu’un unique indicateur global d’efficacité.
Les effets non souhaités ne se limitent pas au hors-cible
L’expression « hors-cible » désigne des modifications réalisées ailleurs que dans la région visée. Elle est importante, mais elle ne résume pas tous les risques. La FDA mentionne également des conséquences inattendues à l’endroit même de l’édition et des effets à long terme encore incertains. Une localisation correcte ne garantit donc pas à elle seule une issue biologique satisfaisante.
Les mécanismes de réparation peuvent notamment conduire à des insertions, des suppressions ou des réarrangements. La nature des événements à rechercher dépend de la technique et du produit. Ce dossier ne fournit pas un protocole de laboratoire ; il explique pourquoi le dossier de sécurité doit aller au-delà d’une confirmation de la modification désirée.
Il faut aussi distinguer une méthode de détection de ce qu’elle permet d’exclure. Une analyse ne trouve que les événements qu’elle est capable de repérer dans les échantillons examinés. L’absence de signal détecté est une observation assortie de limites, pas une preuve absolue d’absence de tout événement. Les méthodes complémentaires et le suivi participent à réduire cette incertitude.
Ce qui compte : les questions de sécurité portent sur le produit complet, sa fabrication et son administration. Elles ne disparaissent pas parce que le mécanisme de ciblage est connu. Deux produits fondés sur une même famille d’outils peuvent avoir des propriétés et des risques différents, ce qui impose une évaluation liée à leur usage précis.
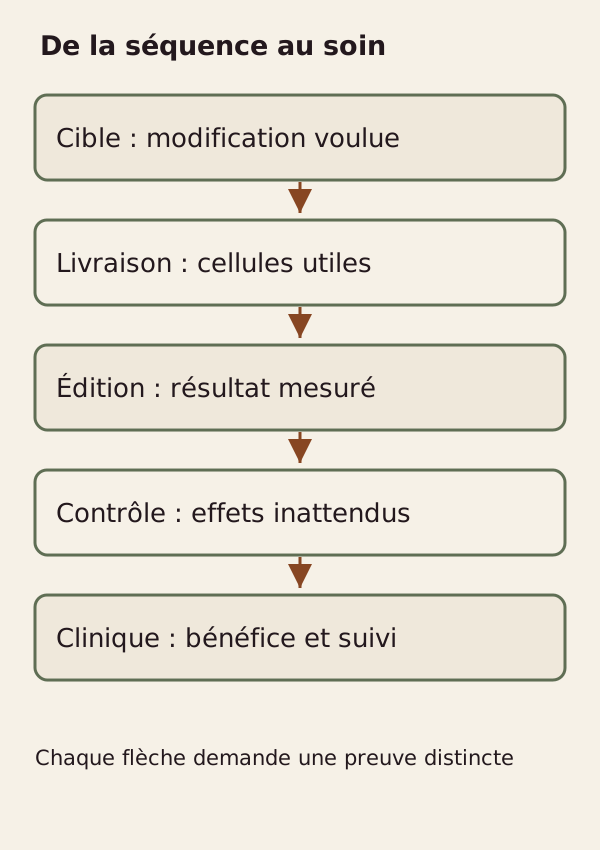
Le schéma représente les niveaux de preuve. Il ne décrit ni une procédure expérimentale ni un parcours obligatoire identique pour tous les produits.
Du produit expérimental à une preuve clinique
Le guide FDA organise les recommandations autour de la conception, de la fabrication et des contrôles, des études non cliniques puis des études cliniques. Il s’agit d’un document de recommandations américain ; il ne constitue pas à lui seul une description des exigences françaises ou européennes. Son intérêt pédagogique est de montrer la diversité des questions à résoudre.
La qualité de fabrication est une dimension scientifique à part entière. Le produit administré doit être suffisamment caractérisé pour que les observations puissent lui être attribuées. Si les caractéristiques changent entre étapes, il faut comprendre l’effet de ces changements sur l’interprétation. La reproductibilité ne concerne donc pas seulement une expérience de recherche, mais aussi les lots destinés à être utilisés.
Les études chez l’être humain doivent définir la population, les doses et les résultats attendus. La FDA recommande d’examiner le bénéfice et les risques dans le contexte de l’indication, de la durée du bénéfice envisagé et des options disponibles. Une amélioration biologique ne remplace pas automatiquement une amélioration clinique ; leur relation doit être démontrée ou justifiée dans le cadre concerné.
La durée du suivi compte particulièrement lorsqu’une modification peut avoir des conséquences durables. Un résultat à court terme peut être important tout en laissant ouvertes des questions tardives. Cela ne rend pas le résultat invalide : cela fixe le prochain besoin de connaissance. La présentation responsable distingue ce qui est observé de ce qui reste attendu.
Tableau des preuves à ne pas fusionner
| Observation | Ce qu’elle renseigne | Question encore ouverte |
|---|---|---|
| Cible reconnue | Fonctionnement du ciblage dans l’essai | La cible sera-t-elle atteinte dans les tissus utiles ? |
| ADN modifié | Présence d’une édition mesurée | La fonction biologique recherchée est-elle obtenue ? |
| Effet cellulaire | Conséquence dans le modèle examiné | Cet effet se traduit-il chez l’être humain ? |
| Produit caractérisé | Qualité des éléments mesurés | Le bénéfice et les risques sont-ils acceptables ? |
| Résultat clinique | Observation dans une population suivie | Quelle durée et quelle généralisation sont justifiées ? |
Cette grille est une synthèse pédagogique des distinctions présentées par NHGRI et FDA. Elle ne classe pas les traitements et ne constitue pas un avis sur l’éligibilité d’une personne. Elle aide à repérer le saut logique qui survient lorsqu’une preuve étroite est utilisée pour soutenir une promesse beaucoup plus vaste.
Pour analyser un communiqué, on peut commencer par souligner son verbe principal : cibler, modifier, restaurer, améliorer ou traiter. On cherche ensuite la mesure qui soutient ce verbe. Si le document rapporte seulement une modification de séquence, un titre parlant de guérison réclame des éléments supplémentaires. Cette méthode de lecture fonctionne sans exiger de retenir tous les noms des techniques.
Ce qui reste à démontrer
La valeur de CRISPR tient à la possibilité de poser des questions biologiques plus précises et de développer certaines stratégies thérapeutiques. Elle ne supprime pas les étapes qui relient une intervention à un bénéfice. La livraison, la caractérisation du produit, les effets inattendus et la durée du suivi restent des questions différentes, chacune avec ses méthodes et ses limites.
Un produit qui franchit une étape ne valide pas tous les produits utilisant la même technologie. L’effet dépend de la cible, des cellules, de la maladie et des conditions d’administration. Il serait aussi trompeur de généraliser une réussite à toute l’édition génomique que de traiter une difficulté particulière comme la preuve que le domaine entier ne peut fonctionner.
Le bon niveau de conclusion consiste à nommer l’objet réellement évalué et la preuve disponible. Une expérience peut démontrer un mécanisme ; une étude peut établir un résultat chez des participants ; une décision réglementaire porte sur un dossier et une indication. Garder ces niveaux distincts permet d’apprécier les progrès sans transformer une avancée scientifique en promesse individuelle.
La portée de l’expression « ciblé »
Dire qu’un système est ciblé décrit sa conception et la région qu’il vise. Cela ne donne pas automatiquement une mesure de sa spécificité réelle dans toutes les cellules. La spécificité doit être évaluée avec les méthodes et les échantillons adaptés. De même, la présence de la modification attendue ne suffit pas à décrire toutes les modifications possibles dans le produit.
Une lecture rigoureuse sépare donc l’intention de conception et le résultat mesuré. Elle demande quelle modification a été recherchée, laquelle a été obtenue et quelles analyses ont été réalisées pour examiner les conséquences non souhaitées. Cette formulation rend les annonces plus compréhensibles sans exiger du lecteur qu’il connaisse le détail de chaque méthode de séquençage.
Sources et périmètre
Sources lues le 19 octobre 2026 : NHGRI, How Does Genome Editing Work?, page historique mise à jour en 2017 ; FDA, Human Gene Therapy Products Incorporating Human Genome Editing, janvier 2024. Aucun inventaire d’autorisations actuelles ni conseil thérapeutique individuel n’est proposé.